گاهی اوقات به عنوان یک پدر یا مادر، متوجه تغییرات ظریف و نگرانکنندهای در رشد و سلامت کودک عزیزتان میشوید؛ از تاخیر در کسب مهارتهای حرکتی گرفته تا خستگیهای غیرعضو و نشانههایی که در نگاه اول معنای روشنی ندارند. روبهرو شدن با نام بیماریهای نادر و پیچیده مانند گانگلیوزیدوز GM1 میتواند ترسی عمیق و پرسشهای بیشماری در ذهن شما ایجاد کند. شنیدن این اصطلاحات پزشکی برای نخستین بار دشوار است، اما آگاهی دقیق، کلید اصلی برای کاهش سردرگمی و گام برداشتن در مسیری درست و آگاهانه به شمار میرود.
در این راهنمای جامع پزشکی، قصد داریم به زبان فارسی روان، سلیس و کاملاً علمی، ابعاد گوناگون این بیماری نادر ژنتیکی را واکاوی کنیم. از مکانیسمهای سلولی و مولکولی گرفته تا علائم بالینی در سنین مختلف، روشهای تشخیصی پیشرفته و چشماندازهای درمانی و حمایتی، همه و همه به تفصیل بررسی خواهند شد تا شما به عنوان یک خواننده، بیمار یا عضو خانوادهای درگیر، درک روشنی از شرایط داشته باشید.
💡 نکات کلیدی در یک نگاه (Key Takeaways)
- ماهیت ژنتیکی (Genetic Disorder): بیماری گانگلیوزیدوز GM1 یک اختلال ژنتیکی موروثی است که از والدین به فرزندان منتقل میشود.
- دستهبندی بالینی (Lysosomal Storage Disorders): این بیماری در گروه اختلالات ذخیرهسازی لیزوزومی قرار دارد که متابولیسم سلولی را مختل میکند.
- تنوع سنی علائم (Symptom Onset): علائم و شدت بیماری بسته به سن بروز (شیرخوارگی، کودکی یا بزرگسالی) به شکلهای مختلفی ظاهر میشوند.
- رویکرد درمان (Management & Supportive Care): در حال حاضر درمان قطعی وجود ندارد، اما مداخلات پزشکی بر کنترل علائم، بهبود کیفیت زندگی و مراقبتهای حمایتی تمرکز دارند.
- مشاوره ژنتیک (Genetic Counseling): آگاهی از وضعیت ژنتیکی حاملین برای برنامهریزی خانواده و بارداریهای ایمنتر اهمیت حیاتی دارد.
شاخص توده بدنی (BMI) و طبقه بندی وزن خود را بدانید
بیماری گانگلیوزیدوز GM1 چیست؟ (What Is GM1 Gangliosidosis?)
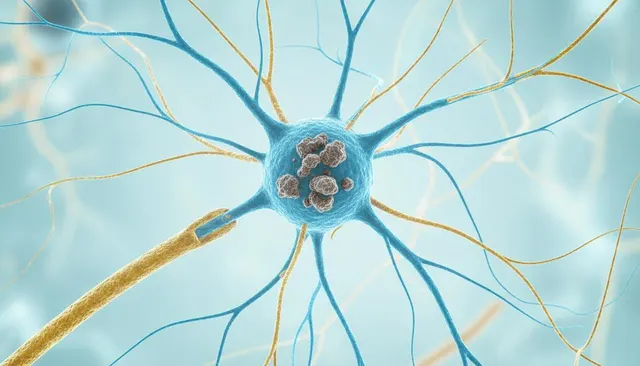
برای درک بهتر این وضعیت، بیایید نگاهی عمیقتر به ساختار بدن و سلولهای عصبی داشته باشیم. گانگلیوزیدوز GM1 (GM1 Gangliosidosis) یک بیماری نادر و پیشرونده ژنتیکی است. این بیماری زمانی رخ میدهد که مولکولهای خاصی به ویژه چربیها (لیپیدها) و قندها (کربوهیدراتها) درون سلولهای عصبی مغز و نخاع تجمع پیدا کنند. این تجمع غیرطبیعی به دلیل کمبود یا نقص یک پروتئین حیاتی به نام آنزیم رخ میدهد که وظیفه پاکسازی و شکستن این مولکولها را بر عهده دارد.
هنگامی که این مولکولهای پیچیده در درون سلولها انباشته میشوند، حجم و عملکرد سلولهای عصبی مختل شده و به مرور زمان آسیبهای غیرقابل برگشتی به بافت سیستم عصبی مرکزی (Central Nervous System) وارد میگردد. اگرچه این توصیفات ممکن است در نگاه اول نگرانکننده به نظر برسند، اما شناخت دقیق ماهیت بیماری به شما قدرت میدهد تا پرسشهای درستی از پزشک معالج بپرسید و مسیر مراقبتی مناسبی را انتخاب کنید.
اختلالات ذخیرهسازی لیزوزومی چیست؟ (What Are Lysosomal Storage Disorders?)
برای درک ریشهای بیماری گانگلیوزیدوز GM1، باید با خانواده بزرگتری از بیماریها به نام اختلالات ذخیرهسازی لیزوزومی (Lysosomal Storage Disorders) آشنا شویم. این دسته شامل حدود ۵۰ بیماری ارثی مختلف است که متابولیسم بدن را تحت تاثیر قرار میدهند. متابولیسم مجموعهای از فرآیندهای شیمیایی است که غذای مصرفی شما را به انرژی تبدیل کرده و مواد زائد را از بدن پاکسازی میکند. بیماری معروف تی-ساکس (Tay-Sachs Disease) نمونه دیگری از این گروه است.
لیزوزومها (Lysosomes) کیسههای بسیار کوچکی در داخل سلولهای بدن هستند که به عنوان کارخانههای بازیافت و پاکسازی سلولی عمل میکنند. در داخل لیزوزومها، آنزیمهای اختصاصی حضور دارند که همانند تیمهای پاکسازی کوچک، مولکولهای پیچیده چربی و قند را به اجزای کوچکتر و قابلاستفاده تبدیل میکنند. در افراد مبتلا به اختلالات ذخیرهسازی لیزوزومی، ژن سازنده این آنزیمها دچار جهش شده و در نتیجه، آنزیمها قادر به انجام وظیفه خود نیستند. این امر موجب انباشت تدریجی مواد در سلولها میشود که اصطلاحاً به آن بیماری ذخیرهسازی میگویند.
انواع اصلی گانگلیوزیدوز GM1 (Main Types of GM1 Gangliosidosis)
گانگلیوزیدوز GM1 یک بیماری مادرزادی (Congenital) است، به این معنا که ریشه ژنتیکی آن از زمان تولد در فرد وجود دارد. با این حال، زمان بروز علائم بالینی میتواند بسیار متغیر باشد. جامعه پزشکی این بیماری را بر اساس سن آغاز علائم به سه نوع اصلی تقسیم میکند:
۱. نوع شیرخوارگی کلاسیک یا نوع یک (Classic Infantile / Type 1): این فرم، شدیدترین شکل بیماری است. علائم معمولاً در حدود ۶ ماهگی نوزاد ظاهر میشوند و بیماری با سرعت زیادی پیشرفت میکند.
۲. نوع کودکان یا نوع دو (Juvenile / Type 2): نشانهها و علائم بالینی معمولاً بین سنین ۱ تا ۵ سالگی کودک بروز پیدا میکنند. سیر پیشرفت این نوع نسبت به فرم شیرخوارگی کندتر است.
۳. نوع بزرگسالی یا نوع سه (Adult / Type 3): علائم بیماری ممکن است از سن ۳ سالگی آغاز شده و گاهی تا ۳۰ سالگی فرد پنهان بماند. سرعت پیشرفت در این گروه بسیار کندتر از دو نوع دیگر است.
این بیماری چقدر شایع است؟ (How Common Is This Condition?)
بر اساس تحقیقات بالینی و آمار اپیدمیولوژیک جهانی، گانگلیوزیدوز GM1 یک بیماری بسیار نادر (Rare Disease) به شمار میرود. میزان بروز این اختلال در سراسر جهان تقریباً یک مورد در هر ۱۰۰,۰۰۰ تا ۲۰۰,۰۰۰ تولد زنده تخمین زده میشود. به دلیل همین شیوع پایین، ممکن است بسیاری از پزشکان عمومی در طول دوران طبابت خود هرگز با یک مورد بالینی از این بیماری مواجه نشوند و تشخیص آن نیازمند ارجاع به مراکز فوق تخصصی ژنتیک و اعصاب کودکان است.
علت بروز گانگلیوزیدوز GM1 چیست؟ (What Causes GM1 Gangliosidosis?)
ریشه اصلی و علت اتیولوژیک این بیماری، بروز جهش (Mutation) در ژنی به نام GLB1 است. این ژن وظیفه رمزگذاری و ساخت آنزیمی به نام بتا-گالاکتوزیداز (Beta-Galactosidase) را بر عهده دارد که در درون لیزوزومهای سلولی فعال است. وظیفه انحصاری این آنزیم، تجزیه مولکول گانگلیوزید GM1 است؛ مولکولی که نقش مهمی در تنظیم عملکرد غشای سلولهای عصبی و ارتباطات عصبی مغز ایفا میکند.
به دنبال جهش ژنتیکی، ساختار آنزیم تغییر یافته یا میزان تولید آن به قدری کاهش مییابد که دیگر توانایی شکستن مولکولهای یاد شده را ندارد. در نتیجه، این ماده در بافتهای مختلف به ویژه مغز و نخاع انباشته شده و اختلالات ساختاری و عملکردی شدیدی را به دنبال دارد.
چه کسانی بیشتر در معرض خطر هستند؟ (Who Is at Higher Risk?)
برای اینکه فردی به گانگلیوزیدوز GM1 مبتلا شود، باید نسخه جهشیافته ژن GLB1 را از هر دو والدین به ارث ببرد. این الگو از توارث به نام اتوزومال مغلوب (Autosomal Recessive Disorder) شناخته میشود. در این حالت، پدر و مادر هر دو حامل (Carrier) ژن معیوب هستند، بدون اینکه خودشان علائمی از بیماری را نشان دهند، زیرا یک نسخه سالم از ژن برای تامین عملکرد طبیعی بدن آنها کافی است.
هنگامی که هر دو والدین حامل ژن جهشیافته باشند، در هر بار بارداری احتمال ژنتیکی به شرح زیر خواهد بود:
- ۲۵ درصد احتمال (یک از چهار): تولد فرزندی سالم که ژنهای نرمال را از هر دو والدین دریافت کرده است.
- ۲۵ درصد احتمال (یک از چهار): تولد فرزندی مبتلا به گانگلیوزیدوز GM1 که ژن جهشیافته را از هر دو پدر و مادر به ارث برده است.
- ۵۰ درصد احتمال (دو از چهار): تولد فرزندی که سالم است اما مانند والدین خود حامل ژن معیوب خواهد بود.
شایان ذکر است که اگرچه این جهش ژنتیکی ممکن است در هر نژاد و جمعیتی رخ دهد، اما نوع سوم (بزرگسالی) گزارشهای شیوع بالاتری در افراد با اصالت ژاپنی نشان داده است.
علائم و نشانههای گانگلیوزیدوز GM1 (Symptoms of GM1 Gangliosidosis)
علائم بالینی گانگلیوزیدوز GM1 بر اساس نوع بیماری، شدت نقص آنزیمی و سن شروع تظاهرات متفاوت است. شناخت دقیق این علائم به پزشکان کمک میکند تا فرآیند تشخیصی را سریعتر آغاز کنند.
علائم نوع شیرخوارگی کلاسیک (نوع ۱)
شیرخواران مبتلا به این نوع معمولاً در ماههای اول زندگی رشد طبیعی دارند، اما به مرور نشانههای زیر بروز میکنند:
- شکم برآمده یا متورم (Abdominal Distension).
- بزرگ شدن کبد و طحال (Hepatosplenomegaly).
- واکنش مهارناپذیر و شدید به صداهای بلند (Exaggerated Startle Response).
- افت شنوایی و مشکلات پردازش صوتی (Hearing Loss).
- مشاهدۀ لکههای قرمز رنگ در چشم (چشمانداز موسوم به Cherry-Red Spot در معاینه شبکیه) و کاهش بینایی.
- از دست دادن مهارتهای حرکتی و ذهنی کسبشده پیشین (مانند ناتوانی در لبخند زدن یا نگه داشتن سر).
- تشنجهای مکرر (Seizures).
- مفصلهای سفت و تغییرات اسکلتی و استخوانی (Skeletal Changes).
- کاهش شدید تونوس عضلانی یا شلی عضلات (Hypotonia).
علائم نوع کودکان (نوع ۲)
کودکان مبتلا به نوع دوم پس از یک دوره رشد طبیعی اولیه، با علائم زیر مواجه میشوند:
- اختلالات تعادل و هماهنگی حرکتی (Ataxia).
- کدر شدن قرنیه چشم (Corneal Clouding).
- دشواری در بلع غذا و مایعات (Dysphagia).
- انقباضات غیرارادی و شدید عضلانی (Dystonia).
- افت تدریجی مهارتهای شناختی، تفکر و حافظه.
- اختلال در تکلم و ادای کلمات (Dysarthria).
- حملات تشنجی.
علائم نوع بزرگسالی (نوع ۳)
در بزرگسالان مبتلا به نوع سوم، نشانهها خفیفتر و به شکل زیر پدیدار میشوند:
- ضعف عضلانی پیشرونده یا تحلیل عضلات (Muscle Weakness & Wasting).
- کدورت خفیف قرنیه چشم.
- انقباضات عضلانی دیستونیک.
- ضایعات یا برجستگیهای پوستی غیرسرطانی (Skin Lesions).
گانگلیوزیدوز GM1 چگونه تشخیص داده میشود؟ (How Is GM1 Gangliosidosis Diagnosed?)
تشخیص دقیق بیماریهای نادر ژنتیکی نیازمند همکاری نزدیک متخصصان اطفال، اعصاب و پزشکان ژنتیک بالینی است. در خانوادههایی که سابقه شناختهشدهای از بیماری دارند، تستهای دوران بارداری (Prenatal Tests) مانند آمنیوسنتز (Amniocentesis) یا نمونهبرداری از پرزهای کوریونی (Chorionic Villus Sampling - CVS) جهت بررسی جهش ژنتیکی جنین انجام میشود.
برای نوزادان، کودکان و بزرگسالان مشکوک، روشهای تشخیصی زیر به کار میروند:
- آزمایش سنجش آنزیمی (Enzyme Assay): یک آزمایش خون تخصصی که میزان فعالیت آنزیم بتا-گالاکتوزیداز را در گلبولهای سفید یا پلاسما اندازهگیری میکند. سطح پایین فعالیت این آنزیم نشاندهنده بیماری است.
- تستهای ژنتیک مولکولی (Molecular Genetic Testing): آزمایش خون جامع برای توالییابی DNA و شناسایی دقیق جهشهای ژن GLB1.
- غربالگری نوزادان (Newborn Screenings): در برخی مناطق جهان، آزمونهای غربالگری روتین نوزادان برای بررسی اختلالات لیزوزومی انجام میشود.
روشها و گزینههای درمانی (Treatment Options for GM1 Gangliosidosis)
در حال حاضر، درمان قطعی، داروی اختصاصی یا جراحی قطعی برای درمان کامل گانگلیوزیدوز GM1 شناخته نشده است. با این حال، رویکردهای پزشکی بر مدیریت علائم، تسکین درد بیمار و افزایش کیفیت زندگی متمرکز هستند. به عنوان مثال، در صورت بروز تشنج، پزشکان ممکن است رژیمهای غذایی خاص مانند رژیم کتوژنیک (Ketogenic Diet) یا داروهای ضدتشنج (Anticonvulsants) تجویز کنند.
«پژوهشگران بالینی در سراسر جهان همچنان در حال مطالعه و بررسی روشهای نوین درمانی هستند. این امر امید تازهای را برای کند کردن سیر پیشرفت بیماری فراهم ساخته است.»
⚠️ اخطار مهم دارویی و پزشکی: خانوادهها و بیماران باید توجه داشته باشند که هرگز نباید خودسرانه و بدون نسخه پزشک معالج، اقدام به مصرف مسکنهای قوی، آنتیبیوتیکها یا مکملهای دارویی از داروخانهها نمایند. مصرف خودسرانه داروهای قوی میتواند عوارض کبدی، کلیوی و عصبی جبرانناپذیری بر روی بیماران متابولیک برجای بگذارد.
روشهای درمانی آزمایشی که در کارآزماییهای بالینی مورد ارزیابی قرار دارند عبارتند از:
- درمان جایگزینی آنزیم (Enzyme Replacement Therapy - ERT) و تقویتکننده آنزیمی.
- ژندرمانی (Gene Therapy) برای اصلاح نقص ژنتیکی سلولها.
- پیوند سلولهای بنیادی یا پیوند مغز استخوان (Stem Cell / Bone Marrow Transplants).
- درمان کاهش سوبسترا (Substrate Reduction Therapy) جهت تغییر مسیر انباشت مولکولها.
جدول مقایسهای انواع گانگلیوزیدوز GM1
| نوع بیماری (Type) | سن شروع علائم (Onset Age) / سرعت پیشرفت (Progression) / ویژگیهای بالینی شاخص |
|---|---|
| شیرخوارگی کلاسیک (نوع ۱) | سن شروع علائم (Onset Age): حدود ۶ ماهگی سرعت پیشرفت (Progression): بسیار سریع و شدید ویژگیهای بالینی شاخص: شلی عضلانی، بزرگی کبد و طحال، لکه قرمز شبکیه |
| کودکان (نوع ۲) | سن شروع علائم (Onset Age): بین ۱ تا ۵ سالگی سرعت پیشرفت (Progression): متوسط تا کند ویژگیهای بالینی شاخص: اختلالات تعادل، مشکلات بلع، دیستونی عضلانی |
| بزرگسالی (نوع ۳) | سن شروع علائم (Onset Age): ۳ تا ۳۰ سالگی سرعت پیشرفت (Progression): بسیار کند ویژگیهای بالینی شاخص: ضعف عضلانی، ضایعات پوستی، حفظ نسبی توان ذهنی |
آیا میتوان از این بیماری پیشگیری کرد؟ (Can GM1 Gangliosidosis Be Prevented?)
از آنجا که گانگلیوزیدوز GM1 یک بیماری کاملاً ژنتیکی و ارثی است، پیشگیری اولیه به معنای جلوگیری از بروز جهش ژنتیکی امکانپذیر نیست؛ اما میتوان از تولد فرزندان مبتلا در خانوادههای دارای سابقه جلوگیری کرد. اگر شما و همسرتان حامل ژن معیوب هستید، مشورت با یک مشاور ژنتیک (Genetic Counselor) متخصص میتواند بسیار راهگشا باشد.
متخصصان ژنتیک از روشهای پیشرفته مانند تشخیص ژنتیکی پیش از لانهگزینی (Preimplantation Genetic Diagnosis - PGD) به همراه تکنیک لقاح آزمایشگاهی (In Vitro Fertilization - IVF) استفاده میکنند. در این روش، جنینها پیش از انتقال به رحم مادر از نظر داشتن یا نداشتن ژن جهشیافته بررسی میشوند تا تولد نوزادی سالم تضمین گردد.
چشمانداز و پیشآگهی برای افراد مبتلا (Outlook for Someone with This Condition)
پیشآگهی (Prognosis) و طول عمر در افراد مبتلا به گانگلیوزیدوز GM1 به شدت به نوع بیماری و سن ظهور علائم بستگی دارد:
- شیرخواران مبتلا به نوع اول معمولاً تا حدود ۲ سالگی عمر میکنند.
- کودکان مبتلا به نوع دوم ممکن است تا اواسط دوران کودکی یا اوایل بزرگسالی زنده بمانند.
- افراد مبتلا به نوع سوم (بزرگسالی) طول عمر متغیرتری داشته و کیفیت زندگی آنها بستگی به شدت پیشرفت علائم عصبی دارد.
چه زمانی باید به پزشک مراجعه کنید؟ (When to See a Doctor)
اگر متوجه تاخیرهای غیرطبیعی در رشد حرکتی کودک خود شدید، یا علائمی نظیر افت ناگهانی تعادل، تشنج یا مشکلات بینایی و شنوایی را مشاهده کردید، مراجعه فوری به پزشک متخصص اطفال یا نورولوژیست ضرورت دارد.
🚨 علائم هشدار اورژانسی (Emergency Red Flags)
در صورت بروز هر یک از علائم بحرانی زیر، بلافاصله با شمارههای اورژانس تماس بگیرید یا به بخش اورژانس نزدیکترین بیمارستان مراجعه کنید:
- تماس فوری با اورژانس پیشبیمارستانی: ۱۱۵
- تماس با شماره ملی فوریتها و امداد و نجات: ۱۱۲
- تماس با فوریتهای پلیس در مواقع حوادث مرتبط: ۱۱۰
- مراجعه فوری به بخش اورژانس نزدیکترین بیمارستان در صورت بروز:
- از دست رفتن ناگهانی تعادل یا ناتوانی شدید در راه رفتن
- مشکلات حاد تنفسی، اختلال شدید در بلع یا خفگی هنگام غذا خوردن
- تغییرات ناگهانی و چشمگیر در بینایی یا شنوایی
- تشنجهای طولانیمدت، مقاوم به درمان یا تکرارشونده
سوالاتی که باید از پزشک خود بپرسید (Questions to Ask Your Doctor)
هنگام ملاقات با تیم پزشکی و متخصصان ژنتیک، پرسیدن سوالات زیر میتواند به شفافیت روند مراقبت کمک کند:
- من یا فرزندم به کدام نوع از گانگلیوزیدوز GM1 مبتلا هستیم؟
- چه داروها یا روشهای تسکینی برای کنترل بهتر علائم موجود است؟
- چه مراقبتها و تمرینات حمایتی را میتوانیم در خانه انجام دهیم؟
- به چه متخصصانی (مانند کاردرمانگر، گفتاردرمانگر یا متخصص تغذیه) نیاز داریم؟
- علائم هشداردهنده خطرناک و عوارض احتمالی آینده کدامند؟
- آیا سایر اعضای خانواده یا فرزندان دیگر نیز باید آزمایش ژنتیک انجام دهند؟
💡 پیام اصلی و جمعبندی (Take-Home Message)
گانگلیوزیدوز GM1 یک بیماری نادر ژنتیکی است که به دلیل اختلال در عملکرد آنزیم لیزوزومی و انباشت چربیها و قندها در سلولهای عصبی رخ میدهد. اگرچه این وضعیت چالشبرانگیز است، اما شناخت دقیق نوع بیماری، دریافت راهنماییهای تخصصی و بهرهگیری از مراقبتهای حمایتی میتواند به بهبود کیفیت زندگی بیمار و آسایش خانواده کمک شایانی کند. شما در این مسیر دشوار هرگز تنها نیستید و پزشکان و انجمنهای حمایتی حامی شما خواهند بود.
هنوز دیدگاهی ثبت نشده است. اولین نفری باشید که نظر خود را ثبت میکند.